
Qu'est-ce que Bioburden ?
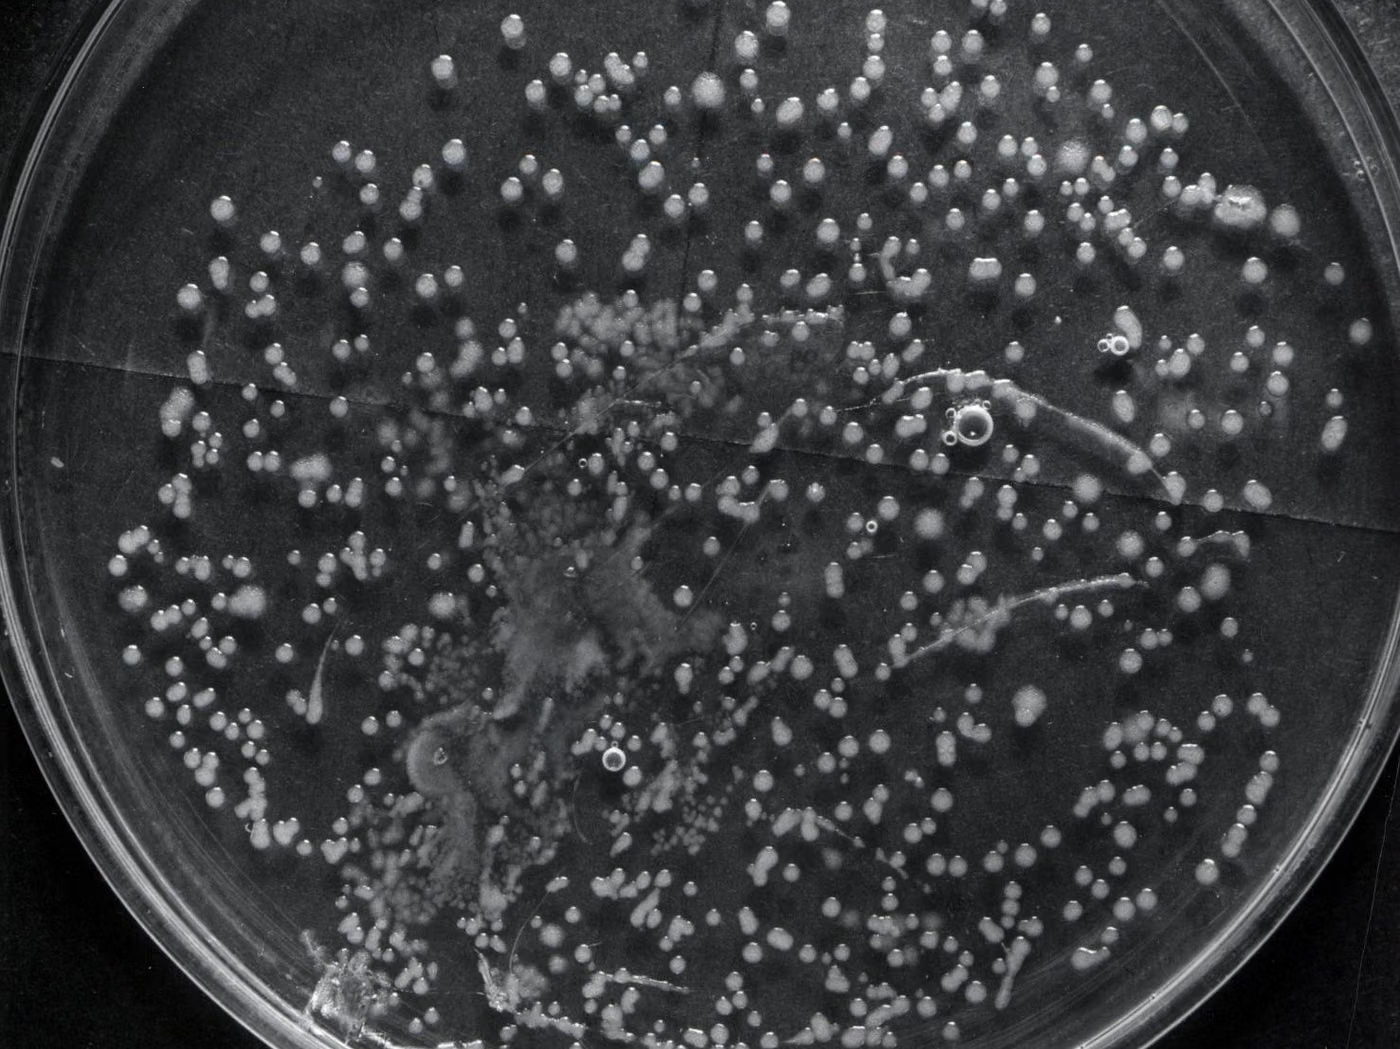
Le test de charge biologique détermine le nombre et la nature de la population de micro-organismes viables présents sur le produit avant stérilisation. Étant donné que la détermination de la dose et du processus de stérilisation dépend directement de la charge biologique, il s’agit d’un élément fondamental pour la validation de la stérilisation.
Objectif de Bioburden
L'objectif est de produire les données microbiologiques de base nécessaires à la conception et à la vérification du processus de stérilisation, et de contrôler la continuité de l'hygiène de fabrication.
À quels produits Bioburden s'applique-t-il ?
- Dispositifs médicaux de pré-stérilisation
- Implants et instruments chirurgicaux
- Ensembles à usage unique
- Composants d'emballage stérile
- Produits pour le soin des plaies
Dans quels secteurs Bioburden est-il utilisé ?
Normes relatives à Bioburden
- ISO 11737-1détermination de la charge microbienne dans les dispositifs médicaux test
- ISO 11135
- ISO 11137-1
- ISO 11137-2
- USP <61>
Conditions de Bioburden
- Récupération
- La méthode d'élimination des micro-organismes de l'échantillon (agitation, sonication, rinçage) doit être validée
- Efficacité de récupération
- La quantité de micro-organismes récupérés par la méthode est déterminée et appliquée au résultat comme facteur de correction.
- Milieux de culture
- Milieux de culture et conditions d'incubation séparés pour le nombre de bactéries et de champignons
Équipement pour Bioburden
- Sonicateur et shaker
- Unité de filtration membranaire
- Incubateurs
- Système de comptage de colonies
- Armoire de biosécurité
Exigences d'échantillon pour Bioburden
- Produit sorti de la chaîne de production, avant stérilisation
- Le nombre d'éprouvettes est déterminé selon la norme ISO 11737-1
- La date d'échantillonnage, les informations sur la ligne et le lot doivent être enregistrées
- Les spécimens doivent être transportés dans des conditions qui ne permettent pas la croissance microbienne
Durée de Bioburden
L'étude initiale, y compris l'étude de récupération, prend plusieurs semaines ; les résultats de la surveillance de routine sont obtenus en quelques jours, en fonction de la période d'incubation.
Procédure de Bioburden
- 1La méthode de récupération est sélectionnée et son efficacité est déterminée.
- 2Les échantillons sont prélevés dans des conditions aseptiques.
- 3Les micro-organismes sont éliminés du produit.
- 4Le liquide obtenu est inoculé dans des milieux de culture ou filtré.
- 5Il est incubé à la température et pendant la durée appropriées.
- 6Les colonies sont comptées et corrigées par le facteur de récupération.
- 7Le résultat est rapporté en UFC par produit.
Critères d'acceptation de Bioburden
Le test de charge biologique n'a pas de limite d'acceptation propre ; le résultat est une entrée. L'organisation définit une limite d'alerte et d'action pour le niveau de charge biologique utilisé lors de la validation de la stérilisation et compare les résultats de routine à ces limites.
Évaluation des résultats
Les résultats sont évalués sous forme de tendance au fil du temps. Une augmentation de la charge biologique peut nécessiter une réévaluation de la dose de stérilisation ; une surveillance de routine fait donc partie du maintien de la validité de la stérilisation.
Rapport de Bioburden
- Norme et méthode appliquée
- Description de l'échantillon, lot et date d'échantillonnage
- Méthode de récupération et facteur d’efficacité
- Milieux de culture et conditions d'incubation
- Résultats CFU par produit
- Comparaison avec les limites d'alerte/d'action
Accréditation
EUROLAB détient une accréditation internationalement reconnue obtenue auprès des organismes d'accréditation parties aux accords de reconnaissance multilatérale de l'IAF et de l'ILAC, selon ISO/IEC 17025 pour les tests en laboratoire, ISO/IEC 17020 pour l'inspection et la surveillance, et ISO/IEC 17021-1 et ISO/IEC 17065 pour la certification des systèmes et des produits. Cette chaîne garantit que les rapports et certificats délivrés sont acceptés dans le monde entier.
La possibilité de proposer ce test dans le cadre d'une accréditation dépend de votre produit et de la norme appliquée ; l'accréditation étant méthodologique, le périmètre est confirmé par écrit au stade du devis.
Portée et autorisationsRèglements connexes
- MDR (UE) 2017/745
- ISO 11135 / ISO 11137
Analyse pharmaceutique — Que couvre ce domaine d'essai ?
La section ci-dessous décrit le domaine auquel appartient l'essai Bioburden ; les conditions et critères d'acceptation de cet essai figurent dans les sections ci-dessus. Le périmètre propre à votre produit est confirmé par écrit au stade du devis.
L'analyse pharmaceutique permet de déterminer l'identité, la pureté, la quantité et le comportement du principe actif d'un médicament et du produit fini. Ce qui distingue cette discipline des autres, c'est que les méthodes sont en grande partie définies dans les pharmacopées : la Pharmacopée européenne (Ph. Eur.) et la Pharmacopée des États-Unis (USP) fournissent à la fois la méthode et le cadre de référence.
Le caractère contraignant de la méthode de la pharmacopée détermine le mode de fonctionnement du secteur. Alors que dans d'autres secteurs, un laboratoire peut choisir une méthode appropriée, ici, c'est la méthode décrite dans la monographie qui fait autorité ; si une méthode alternative doit être utilisée, il faut en démontrer l'équivalence. Cela garantit la comparabilité des résultats à l'échelle mondiale.
Les analyses sont réalisées selon plusieurs groupes. L'identification et la quantification (HPLC, UV, titrage) permettent de déterminer la nature du produit et sa teneur en principe actif. Le profil d'impuretés et les résidus de solvants permettent de détecter les composés indésirables issus du processus de fabrication. Les impuretés élémentaires concernent les métaux provenant des catalyseurs et des équipements. Le comportement de dissolution et de dispersion constitue le principal indicateur in vitro du comportement de libération du médicament dans l'organisme.
L'ESSAI DE DISSOLUTION est l'une des mesures les plus critiques dans ce domaine. Il ne suffit pas qu'un comprimé contienne la quantité adéquate de principe actif ; celui-ci doit également se dissoudre à une vitesse appropriée. Le profil de dissolution sert à évaluer l'impact des modifications de la formulation sur la biodisponibilité et occupe une place centrale dans l'autorisation de mise sur le marché des médicaments génériques.
La VALIDATION DE LA MÉTHODE est une étape obligatoire dans cette famille. Si la méthode de la pharmacopée est utilisée, on vérifie qu'elle fonctionne correctement dans les conditions propres à ce laboratoire. Si une méthode propre a été mise au point, elle est validée à l'aide de paramètres tels que la linéarité, la précision, l'exactitude, la sélectivité, les limites de détection et de quantification, ainsi que la robustesse. Les résultats obtenus à l'aide d'une méthode non validée ne peuvent pas être utilisés dans le dossier d'autorisation de mise sur le marché.
Les essais de stabilité déterminent la durée de conservation et constituent le processus le plus long dans ce domaine. Le produit est conservé dans des conditions de température et d'humidité définies, puis analysé à intervalles réguliers ; les résultats servent de base à l'établissement de la durée de conservation et des conditions de stockage. Les essais en conditions accélérées fournissent des informations préliminaires, mais les données en temps réel sont essentielles.
Le volet microbiologique constitue un domaine à part entière : comptage de la charge microbienne, recherche de micro-organismes ciblés, test de stérilité des produits stériles et test de détection des endotoxines bactériennes. Pour les produits stériles, l'intégrité de l'emballage et la validation de la stérilisation entrent également en ligne de compte.
L'intégrité des données est devenue ces dernières années le point central des inspections. Il ne suffit pas que le résultat soit correct ; les données brutes doivent être traçables, inaltérables et auditables. La validation des systèmes d'enregistrement électronique est ainsi devenue une part indissociable de l'analyse.
Groupes de méthodes dans ce domaine
Identité et dosage
HPLC, UPLC, spectrophotométrie UV-Vis, titrage, confirmation d'identité par FTIR.
Impuretés et résidus
Impuretés apparentées, produits de dégradation, solvants résiduels (GC-headspace), criblage des nitrosamines.
Impuretés élémentaires
Détermination des impuretés élémentaires par ICP-MS et ICP-OES et évaluation du risque associée.
Physico-chimique
Dissolution et désagrégation, dureté, friabilité, uniformité des unités de dose, teneur en eau (Karl Fischer), taille des particules.
Microbiologique
Dénombrement microbien, micro-organismes spécifiés, stérilité, endotoxine bactérienne, efficacité du conservateur.
Stabilité
Études de stabilité en temps réel et accélérée ; photostabilité et stabilité en cours d'utilisation.
Confusions fréquentes dans ce domaine
- La méthode pharmacopéique est contraignante ; une méthode alternative ne peut être utilisée qu'en démontrant son équivalence.
- Un résultat produit sans validation de méthode ne peut être utilisé dans un dossier d'autorisation.
- La stabilité accélérée ne remplace pas les données en temps réel ; la durée de conservation est étayée par des résultats en temps réel.
- Le profil de dissolution est sensible au type d'appareil, à la vitesse d'agitation et au milieu ; les conditions doivent être complètes dans le rapport.
- Une lacune dans l'intégrité des données produit une non-conformité lors d'une inspection, même si le résultat est correct.
- Un changement de formulation ou de fournisseur nécessite une comparaison analytique et, si besoin, une nouvelle étude de stabilité.
Quelles décisions ces résultats étayent
- Le dossier d'autorisation et la libération des lots
- Détermination de la durée de conservation et des conditions de stockage
- Transfert de méthode et validation de méthode
- Contrôle d'acceptation des matières premières entrantes des fournisseurs
- Évaluation de l'effet d'un changement de formulation sur la bioéquivalence
Tests associés
Questions fréquentes sur Bioburden
Pourquoi la charge biologique affecte-t-elle la dose de stérilisation ?
La stérilisation réduit le nombre de micro-organismes de manière logarithmique. Plus le nombre initial de micro-organismes est élevé, plus la dose est élevée ou plus le temps nécessaire pour atteindre le même niveau d'assurance de stérilité (SAL) est long. La charge biologique constitue donc un élément direct dans la détermination de la dose.
Pourquoi l’efficacité de la récupération est-elle mesurée ?
Tous les micro-organismes ne peuvent pas être éliminés du produit. Si le facteur d'efficacité n'est pas connu, la véritable charge biologique semble inférieure à ce qu'elle est et la dose de stérilisation est jugée insuffisante ; il s’agit d’un risque direct pour la sécurité.