
Qu'est-ce que Raw Material Testing ?
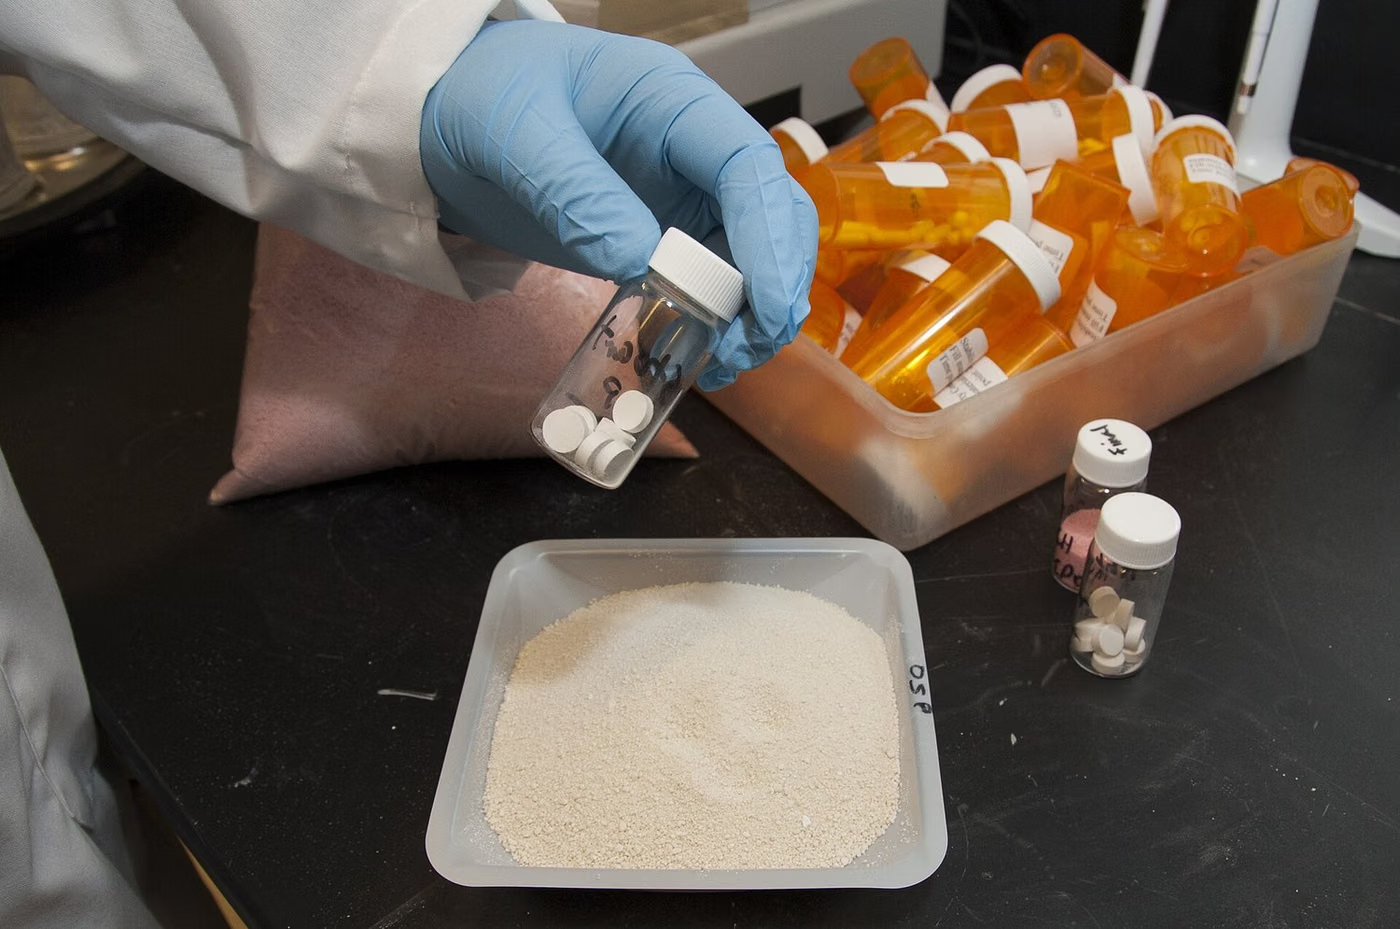
Les tests de matières premières pharmaceutiques examinent l'ingrédient pharmaceutique actif (API) et les excipients à utiliser dans la fabrication par rapport à chaque rubrique définie dans la monographie de la pharmacopée pertinente. La monographie précise les rubriques telles que l'identité, le dosage, le profil des impuretés, la solubilité, la perte au séchage, les cendres sulfatées, les métaux lourds et la qualité microbiologique, ainsi que les critères d'acceptation pour chacun.
Objectif de Raw Material Testing
Le but est de vérifier que la matière première entrant dans la fabrication est la substance déclarée et répond à la qualité de la pharmacopée. Les bonnes pratiques de fabrication rendent cette vérification obligatoire lors de l’acceptation des matières premières.
À quels produits Raw Material Testing s'applique-t-il ?
- Ingrédients pharmaceutiques actifs (API)
- Excipients
- Matériaux d'emballage et de fermeture
- Eau et solvants
- Médicaments et extraits de plantes
Dans quels secteurs Raw Material Testing est-il utilisé ?
Normes relatives à Raw Material Testing
- Ph.Eur. monographies de substances pertinentes et chapitres généraux
- Monographies pertinentes de l'USP-NF
- ICH Q6A (spécifications : nouvelles substances et produits médicamenteux)
- ICH Q3D (impuretés élémentaires)
- ICH Q3C (solvants résiduels)
Conditions de Raw Material Testing
- Portée
- Tous les titres de la monographie ; une analyse partielle ne démontre pas une conformité totale
- Norme de référence
- Des étalons de référence de la pharmacopée sont utilisés
- Échantillonnage
- Échantillonnage représentatif à partir de conteneurs ; selon les règles BPF
Équipement pour Raw Material Testing
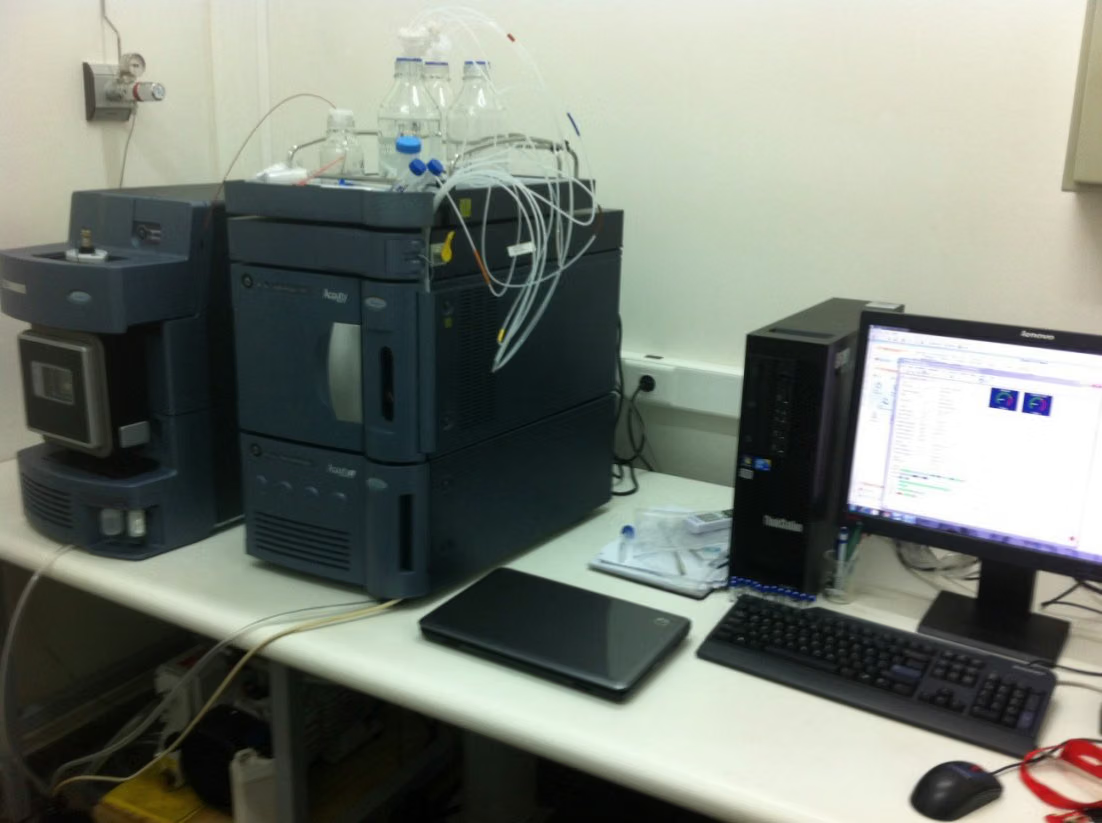
- Systèmes HPLC et GC
- Spectrophotomètre FTIR et UV/Vis
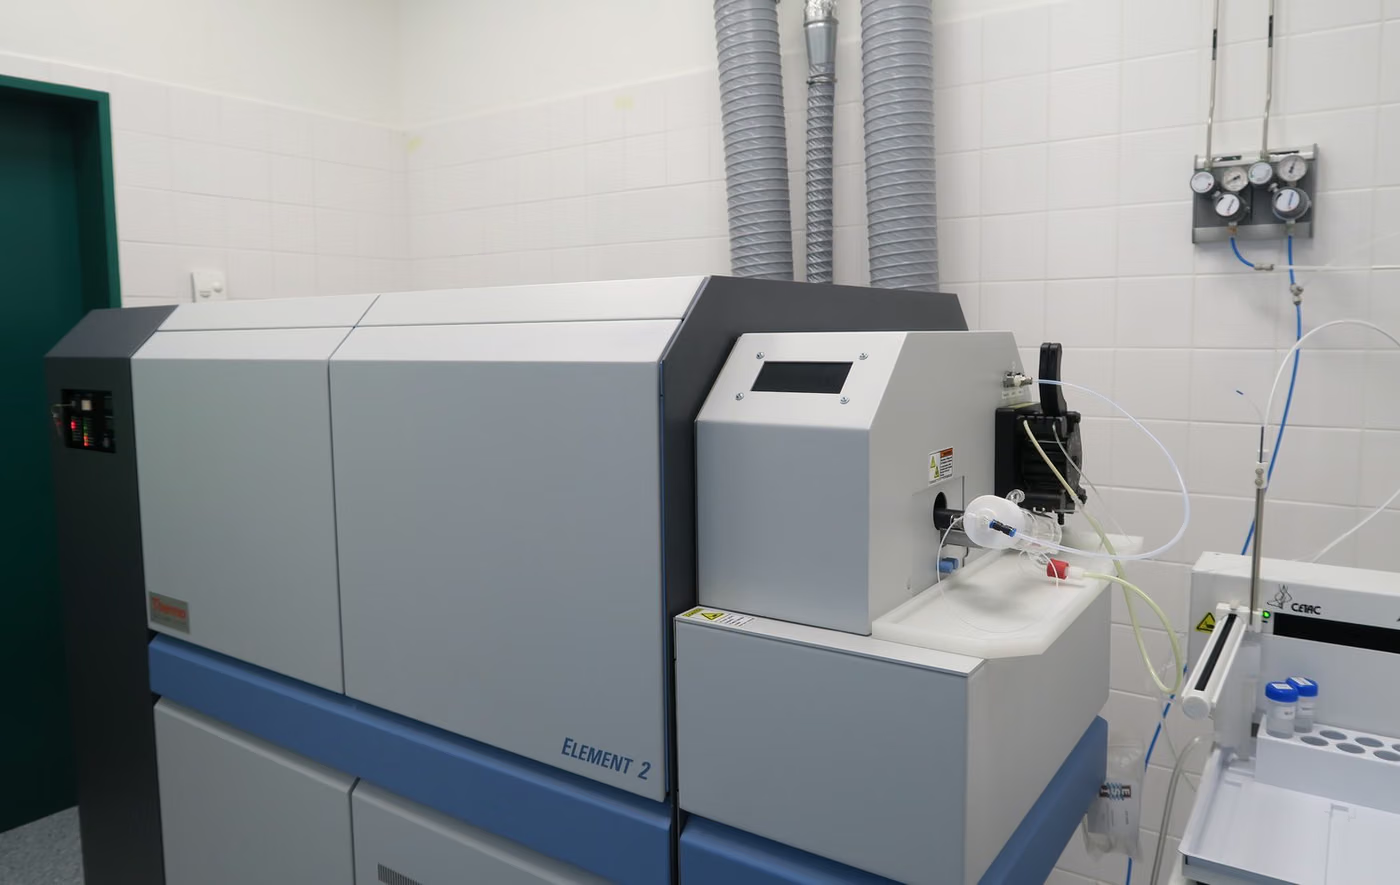
- ICP-MS (impuretés élémentaires)
- Titreur et four Karl Fischer
- Laboratoire de microbiologie
Exigences d'échantillon pour Raw Material Testing
- Spécimen avec son certificat d'analyse et référence de monographie
- Quantité suffisante ; un spécimen distinct est nécessaire pour chaque test de la monographie
- Le numéro de lot et les informations du fabricant doivent être fournis
- Le spécimen doit être envoyé dans son emballage d’origine et selon ses conditions de stockage
Durée de Raw Material Testing
La durée dépend du nombre de tests dans la monographie. Les tests chimiques et instrumentaux prennent plusieurs jours ouvrables, tandis que les rubriques microbiologiques nécessitent leurs propres temps d'incubation.
Procédure de Raw Material Testing
- 1La monographie et l'édition pertinentes de la pharmacopée sont déterminées.
- 2L'échantillonnage est effectué selon les règles GMP.
- 3Des tests d'identité sont appliqués.
- 4Des dosages et des analyses d'impuretés sont effectués.
- 5Des tests de propriétés physiques et chimiques sont effectués.
- 6Les résultats sont comparés aux critères de la monographie.
Critères d'acceptation de Raw Material Testing
Le critère d'acceptation n'est pas indiqué sur cette page : pour chaque substance active et chaque produit, la limite provient de la monographie de la pharmacopée concernée ou de la spécification approuvée dans le dossier d'autorisation de mise sur le marché. Le chapitre général de la pharmacopée définit la méthode ; la monographie fixe la limite.
Évaluation des résultats
La monographie est un tout : le fait de passer une rubrique ne couvre pas les autres, et une allégation « conforme à la pharmacopée » ne peut être tirée d'une analyse partielle. Le rapport indique également quelles pharmacopées et éditions ont été appliquées ; la méthode et les critères peuvent changer d’une édition à l’autre.
Rapport de Raw Material Testing
- Identification des échantillons, informations sur le lot et le fabricant
- Pharmacopée et édition appliquée
- Méthode, résultat et critère pour chaque rubrique
- Étalons de référence utilisés
- Évaluation globale de la conformité
Accréditation
EUROLAB détient une accréditation internationalement reconnue obtenue auprès des organismes d'accréditation parties aux accords de reconnaissance multilatérale de l'IAF et de l'ILAC, selon ISO/IEC 17025 pour les tests en laboratoire, ISO/IEC 17020 pour l'inspection et la surveillance, et ISO/IEC 17021-1 et ISO/IEC 17065 pour la certification des systèmes et des produits. Cette chaîne garantit que les rapports et certificats délivrés sont acceptés dans le monde entier.
La possibilité de proposer ce test dans le cadre d'une accréditation dépend de votre produit et de la norme appliquée ; l'accréditation étant méthodologique, le périmètre est confirmé par écrit au stade du devis.
Portée et autorisationsRèglements connexes
- Directive 2001/83/CE relative aux médicaments à usage humain
- (UE) 2017/1572 et le Guide BPF (EudraLex Volume 4)
Analyse pharmaceutique — Que couvre ce domaine d'essai ?
La section ci-dessous décrit le domaine auquel appartient l'essai Raw Material Testing ; les conditions et critères d'acceptation de cet essai figurent dans les sections ci-dessus. Le périmètre propre à votre produit est confirmé par écrit au stade du devis.
L'analyse pharmaceutique permet de déterminer l'identité, la pureté, la quantité et le comportement du principe actif d'un médicament et du produit fini. Ce qui distingue cette discipline des autres, c'est que les méthodes sont en grande partie définies dans les pharmacopées : la Pharmacopée européenne (Ph. Eur.) et la Pharmacopée des États-Unis (USP) fournissent à la fois la méthode et le cadre de référence.
Le caractère contraignant de la méthode de la pharmacopée détermine le mode de fonctionnement du secteur. Alors que dans d'autres secteurs, un laboratoire peut choisir une méthode appropriée, ici, c'est la méthode décrite dans la monographie qui fait autorité ; si une méthode alternative doit être utilisée, il faut en démontrer l'équivalence. Cela garantit la comparabilité des résultats à l'échelle mondiale.
Les analyses sont réalisées selon plusieurs groupes. L'identification et la quantification (HPLC, UV, titrage) permettent de déterminer la nature du produit et sa teneur en principe actif. Le profil d'impuretés et les résidus de solvants permettent de détecter les composés indésirables issus du processus de fabrication. Les impuretés élémentaires concernent les métaux provenant des catalyseurs et des équipements. Le comportement de dissolution et de dispersion constitue le principal indicateur in vitro du comportement de libération du médicament dans l'organisme.
L'ESSAI DE DISSOLUTION est l'une des mesures les plus critiques dans ce domaine. Il ne suffit pas qu'un comprimé contienne la quantité adéquate de principe actif ; celui-ci doit également se dissoudre à une vitesse appropriée. Le profil de dissolution sert à évaluer l'impact des modifications de la formulation sur la biodisponibilité et occupe une place centrale dans l'autorisation de mise sur le marché des médicaments génériques.
La VALIDATION DE LA MÉTHODE est une étape obligatoire dans cette famille. Si la méthode de la pharmacopée est utilisée, on vérifie qu'elle fonctionne correctement dans les conditions propres à ce laboratoire. Si une méthode propre a été mise au point, elle est validée à l'aide de paramètres tels que la linéarité, la précision, l'exactitude, la sélectivité, les limites de détection et de quantification, ainsi que la robustesse. Les résultats obtenus à l'aide d'une méthode non validée ne peuvent pas être utilisés dans le dossier d'autorisation de mise sur le marché.
Les essais de stabilité déterminent la durée de conservation et constituent le processus le plus long dans ce domaine. Le produit est conservé dans des conditions de température et d'humidité définies, puis analysé à intervalles réguliers ; les résultats servent de base à l'établissement de la durée de conservation et des conditions de stockage. Les essais en conditions accélérées fournissent des informations préliminaires, mais les données en temps réel sont essentielles.
Le volet microbiologique constitue un domaine à part entière : comptage de la charge microbienne, recherche de micro-organismes ciblés, test de stérilité des produits stériles et test de détection des endotoxines bactériennes. Pour les produits stériles, l'intégrité de l'emballage et la validation de la stérilisation entrent également en ligne de compte.
L'intégrité des données est devenue ces dernières années le point central des inspections. Il ne suffit pas que le résultat soit correct ; les données brutes doivent être traçables, inaltérables et auditables. La validation des systèmes d'enregistrement électronique est ainsi devenue une part indissociable de l'analyse.
Groupes de méthodes dans ce domaine
Identité et dosage
HPLC, UPLC, spectrophotométrie UV-Vis, titrage, confirmation d'identité par FTIR.
Impuretés et résidus
Impuretés apparentées, produits de dégradation, solvants résiduels (GC-headspace), criblage des nitrosamines.
Impuretés élémentaires
Détermination des impuretés élémentaires par ICP-MS et ICP-OES et évaluation du risque associée.
Physico-chimique
Dissolution et désagrégation, dureté, friabilité, uniformité des unités de dose, teneur en eau (Karl Fischer), taille des particules.
Microbiologique
Dénombrement microbien, micro-organismes spécifiés, stérilité, endotoxine bactérienne, efficacité du conservateur.
Stabilité
Études de stabilité en temps réel et accélérée ; photostabilité et stabilité en cours d'utilisation.
Confusions fréquentes dans ce domaine
- La méthode pharmacopéique est contraignante ; une méthode alternative ne peut être utilisée qu'en démontrant son équivalence.
- Un résultat produit sans validation de méthode ne peut être utilisé dans un dossier d'autorisation.
- La stabilité accélérée ne remplace pas les données en temps réel ; la durée de conservation est étayée par des résultats en temps réel.
- Le profil de dissolution est sensible au type d'appareil, à la vitesse d'agitation et au milieu ; les conditions doivent être complètes dans le rapport.
- Une lacune dans l'intégrité des données produit une non-conformité lors d'une inspection, même si le résultat est correct.
- Un changement de formulation ou de fournisseur nécessite une comparaison analytique et, si besoin, une nouvelle étude de stabilité.
Quelles décisions ces résultats étayent
- Le dossier d'autorisation et la libération des lots
- Détermination de la durée de conservation et des conditions de stockage
- Transfert de méthode et validation de méthode
- Contrôle d'acceptation des matières premières entrantes des fournisseurs
- Évaluation de l'effet d'un changement de formulation sur la bioéquivalence
Tests associés
Questions fréquentes sur Raw Material Testing
Le certificat d'analyse du fournisseur est-il suffisant ?
GMP exige la qualification des fournisseurs et une vérification périodique avant de pouvoir se fier au certificat d'un fournisseur. Des tests d'identité doivent toujours être effectués par le fabricant sur chaque lot ; un certificat ne le remplace pas.
Y a-t-il une différence entre la Ph. Eur. et l'USP ?
Les critères et les méthodes peuvent différer pour une même substance. La conformité à la pharmacopée requise est définie dans le dossier d'autorisation de mise sur le marché ; les deux pharmacopées ne se substituent pas automatiquement l’une à l’autre.