
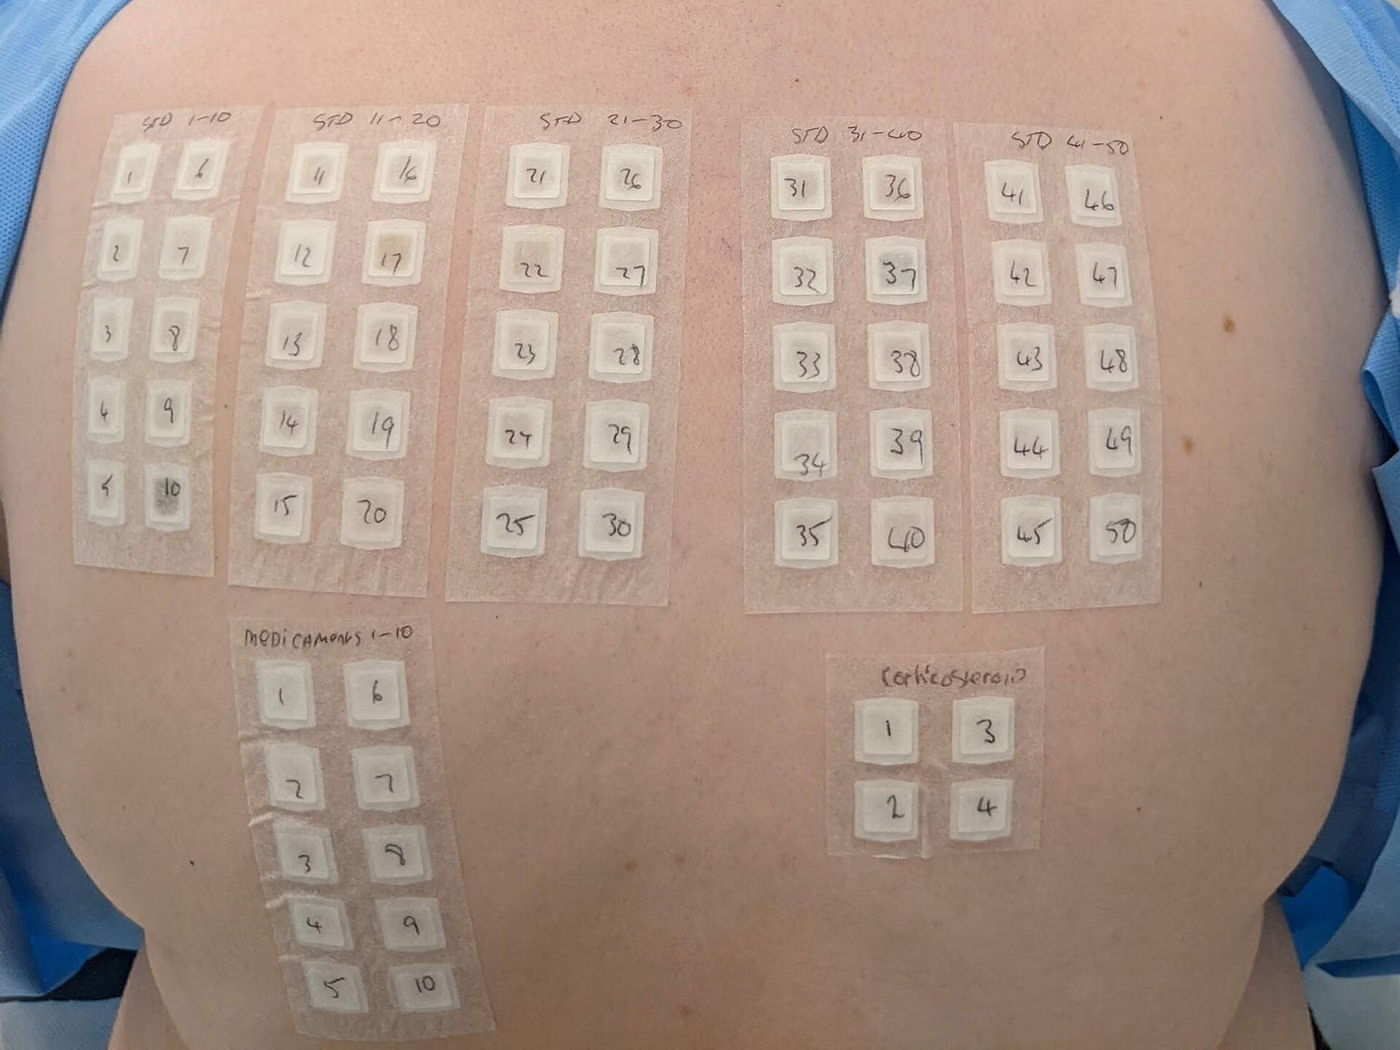
致敏性 — ISO 10993-10是什麼?
致敏評估檢查設備釋放的物質是否使免疫系統致敏,即它們在重複接觸時引起過敏反應的可能性。這種效應不是在第一次接觸時出現,而是在致敏後再次接觸時出現;因此,測試分為兩個階段。
致敏性 — ISO 10993-10的目的
目的是確定接觸該設備的患者或使用者發生遲髮型超敏反應的風險。鎳、乳膠蛋白和某些促進劑是這種風險的已知來源。
致敏性 — ISO 10993-10適用於哪些產品?
- 與皮膚和黏膜接觸的裝置
- 手套和防護產品
- 傷口敷料和黏合劑產品
- 植入物和金屬合金
- 牙科材料
致敏性 — ISO 10993-10應用於哪些行業?
與致敏性 — ISO 10993-10相關的標準
- ISO 10993-10皮膚敏感性評估 測試
致敏性 — ISO 10993-10的測試條件
- 方法
- 首先是現有數據和化學表徵;如果需要進行測試
- 階段
- 敏化(誘導),然後再次暴露(挑戰)
- 萃取
- 符合 ISO 10993-12 的極性和非極性萃取物
- 替代方法
- 首先評估 OECD 442C/D/E 等非動物方法
致敏性 — ISO 10993-10的測試設備
- 萃取和樣品製備設置
- 體外致敏測試系統(細胞株、酶標儀)
- 分析化學表徵設備
- 受控環境和記錄系統
致敏性 — ISO 10993-10的樣品要求
- 樣品必須以最終狀態提供,並經過所有系列生產過程(包括滅菌)。
- 必須提供與患者接觸的設備的表面積和品質。
- 材料成分、製造輔助劑和塗層資訊(如果有)必須共用。
- 提取所需的樣品數量根據表面積計算;發貨前必須確認這一點。
- 無菌產品必須保持包裝完整性。
致敏性 — ISO 10993-10的測試時程
由於入門階段和挑戰階段之間有休息期,因此評估會持續數週。當終點可以透過化學表徵來關閉時,持續時間顯著縮短。
致敏性 — ISO 10993-10的測試程序
- 1對該設備的材料成分和現有的生物相容性數據進行了審查。
- 2透過化學表徵來研究致敏物質的存在。
- 3如果端點無法用資料關閉,則選擇適當的測試方法。
- 4萃取物依照 ISO 10993-12 製備。
- 5應用誘導階段。
- 6休息期後應用重新曝光階段。
- 7透過與對照進行比較來評估反應。
致敏性 — ISO 10993-10的允收準則
驗收標準根據裝置的接觸類型(表面、外部通訊、植入)、接觸持續時間和預期用途從標準的相關部分中選擇。評估不依賴單一測試結果,而是依賴根據ISO 10993-1進行的生物學評估計劃;因此,本頁沒有給出固定的限制。
結果評估
透過再暴露階段的反應是否與對照組有顯著差異來評估結果。如果呈陽性,則調查責任成分;配方改變通常需要重複測試。
致敏性 — ISO 10993-10測試報告
- 設備識別、型號和批號(如果有)
- 設備接觸類型、持續時間和預期用途
- 適用標準和部分
- 萃取或樣品製備條件
- 使用的細胞系、測試系統或測試裝置
- 控制及其結果
- 觀察、測量結果和評估
- A statement that the result applies only to the specimen submitted for testing
認證
EUROLAB 擁有 IAF 和 ILAC 多邊認可安排締約方認證機構獲得的國際認可認證,根據 ISO/IEC 17025 實驗室測試、ISO/IEC 17020 檢查和監督以及 ISO/IEC 17021-1 和 ISO/IEC 17065 系統和產品認證。該鏈條確保所發布的報告和證書在全球範圍內得到接受。
是否可以在認可範圍內提供此測試取決於您的產品和所採用的標準;由於認證是基於方法的,因此範圍在報價階段以書面形式確認。
範圍和授權相關規定
- 歐盟 2017/745 醫療器材法規 (MDR)
- 醫療器材法規(土耳其)
- ISO 14971(醫療器材風險管理)
- ISO 13485(醫療器材 — 品質管理系統)
Medikal Cihaz Testleri — 此測試領域涵蓋哪些內容?
以下段落說明 致敏性 測試所屬的領域;此測試本身的條件與允收標準列於上方各節。您產品專屬的範圍將在報價階段以書面確認。
医疗器械测试表明,器械对患者和使用者是安全的,并能维持其预期性能。在这一领域,安全不仅仅是避免伤害;器械未能履行预期功能同样被视为一种风险。监护仪漏报警报或输液泵给药剂量错误都直接构成患者安全事件。
该领域的核心是风险管理,这正是医疗与其他行业的区别所在。依据ISO 14971开展的风险管理流程也决定了需要进行哪些测试。测试清单并非照搬标准表格,而是根据器械的预期用途、与患者接触的性质和持续时间、使用环境及可预见的误用推导并论证得出。
评估由若干独立的工作领域组成,各自拥有自己的标准体系。生物相容性遵循ISO 10993系列,电气设备安全遵循IEC 60601系列,灭菌遵循ISO 11135/11137/17665,包装遵循ISO 11607,软件遵循IEC 62304,可用性遵循IEC 62366。质量体系(ISO 13485)是将这些内容统一起来的框架。
所需测试由器械的分类及其与人体的接触方式决定。短暂接触皮肤的产品与进入血液循环的植入物所需测试组合不同;范围由依据ISO 10993-1编制的生物学评价计划确定。该计划以书面形式说明需要哪些终点指标及其他指标为何不需要。
在该领域,包装与灭菌被视为与器械本身同等重要。对无菌器械而言,包装不是运输容器,而是维持无菌状态的屏障;一旦屏障被破坏,器械即不再无菌。因此包装工艺须经过验证,货架期须有实时老化数据支持。
对于含软件的器械,评估重点从测试转向过程保证。IEC 62304规定了根据软件安全等级须遵循的开发与验证步骤;证据是开发过程的可追溯性。使软件安全的不是测试本身,而是过程记录。
临床方面是技术文件中独立的一栏。测试报告证明器械在技术上是安全的;临床评价则证实器械能带来预期的临床获益,且获益-风险平衡可接受。二者不能相互替代。
此領域的方法群組
生物相容性
细胞毒性、刺激性、皮肤致敏性、全身毒性、血液相容性、遗传毒性及植入后局部效应。所需终点由ISO 10993-1方案确定。
电气设备安全
IEC 60601-1基本安全和基本性能;通过并列标准规定EMC、报警、可用性及环境要求。
灭菌验证
环氧乙烷、辐照或湿热灭菌工艺的验证;生物负载及无菌保证水平研究。
包裝
无菌屏障系统完整性、封口强度、配送模拟及保质期研究。
微生物测试
生物负载测定、无菌检验、细菌内毒素检测,以及必要时的载体验证研究。
软件与可用性
IEC 62304生命周期证据及IEC 62366框架下以使用错误为重点的评价。
此領域常見混淆之處
- 細胞毒性本身並不能證明生物相容性;所需的一組端點是根據 ISO 10993-1 確定並證明其合理性。
- ISO 13485证书并不授予CE标志;MDR框架下的分类、技术文件及公告机构流程另行进行。
- 加速老化並不能取代即時老化;保質期聲明有即時數據支援。
- 材料变更(供应商、颜料、灭菌方法)可能需要重新进行生物学评价;这并非无声变更。
- 未涵盖IEC 60601-1并列标准和专用标准的评估是不完整的;报告中必须注明所采用的具体-1-x及-2-x标准。
- 体外诊断器械适用IVDR而非MDR,实验室设备则多属于IEC 61010-1范畴。
這些結果支持哪些決策
- MDR/IVDR技术文件及公告机构评估
- 完成生物学评价计划
- 灭菌与包装验证
- 确定保质期及储存条件
- 确定设计变更后重新评估的范围
相關測試
關於致敏性 — ISO 10993-10的常見問題
這個測試可以在不使用動物的情況下完成嗎?
MDR 和 ISO 10993-1 將動物測試作為最後的手段。首先評估化學特性和 OECD 的體外方法,儘管不可能對每個裝置都用這些方法來結束終點。
它與刺激有何不同?
刺激是第一次接觸時產生的直接局部組織損傷。過敏是免疫介導的,只有在已經過敏的人再次接觸時才會出現。