
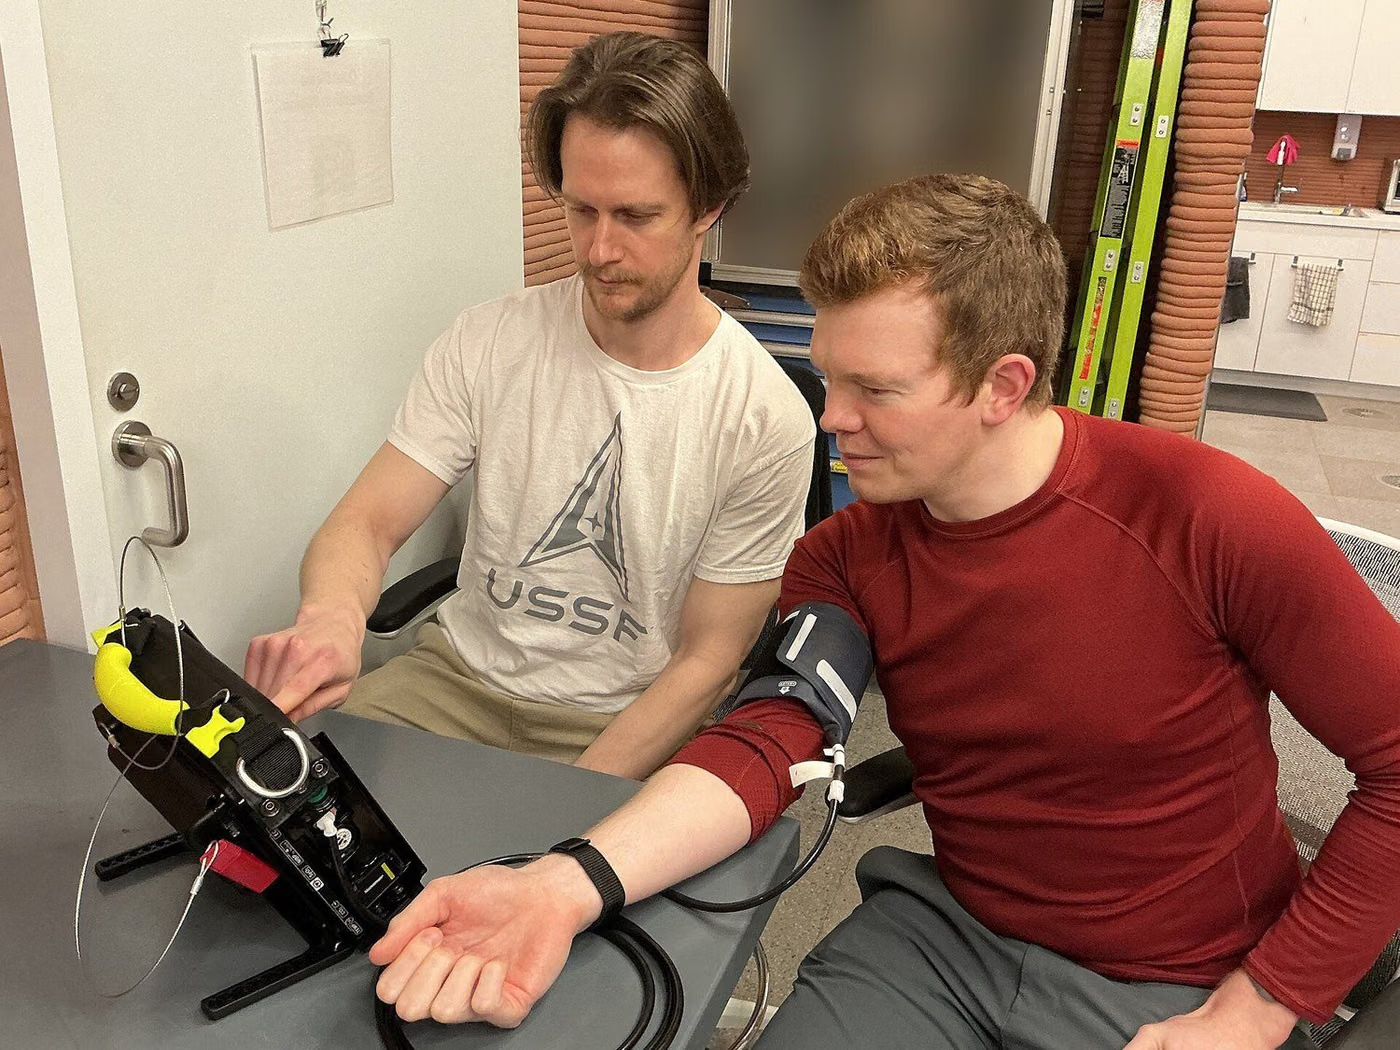
ما هو قابلية الاستخدام — IEC 62366-1؟
تحدد المواصفة القياسية IEC 62366-1 عملية هندسة سهولة الاستخدام التي يجب اتباعها لإدارة المخاطر الناشئة عن خطأ الاستخدام في الأجهزة الطبية. تبدأ العملية بتحديد بيئة الاستخدام وملف تعريف المستخدم؛ يتم إجراء الدراسات التكوينية أثناء التصميم ودراسة تلخيصية في النهاية.
الغرض من قابلية الاستخدام — IEC 62366-1
والغرض من ذلك هو تقليل الضرر الذي قد ينشأ عن سوء استخدام الجهاز، في مرحلة التصميم. يكمن خطأ الاستخدام في نسبة كبيرة من حوادث الأجهزة الطبية، وهذه العملية تستهدفها بشكل مباشر.
على أي منتجات يُطبَّق قابلية الاستخدام — IEC 62366-1؟
- مضخات التسريب والحقن
- الأجهزة الطبية للاستخدام المنزلي
- أجهزة مراقبة المرضى وأجهزة الإنذار
- أجهزة التشخيص مع واجهة المستخدم
- تطبيقات الصحة المتنقلة
في أي قطاعات يُستخدم قابلية الاستخدام — IEC 62366-1؟
المواصفات المتعلقة بـ قابلية الاستخدام — IEC 62366-1
- IEC 62366-1هندسة قابلية الاستخدام في الأجهزة الطبية امتحان
شروط قابلية الاستخدام — IEC 62366-1
- استخدام المواصفات
- ملفات تعريف المستخدمين، واستخدام البيئة واستخدام السيناريوهات
- المهام الحاسمة
- تحديد المهام التي يمكن أن تسبب الضرر إذا تم تنفيذها بشكل غير صحيح
- نوع الدراسة
- دراسة تكوينية أثناء التصميم، ودراسة ختامية في النهاية
- مشاركون
- مع مشاركين يمثلون كل مجموعة مستخدمين، في بيئة تعكس ظروف الاستخدام الحقيقية
جهاز قابلية الاستخدام — IEC 62366-1
- غرفة مراقبة سهولة الاستخدام ونظام التسجيل
- إعدادات المحاكاة تحاكي بيئة الاستخدام
- أدوات تسجيل المهام وتوقيتها
- أدوات مقابلة المشاركين والاستبيان
متطلبات العينة لـ قابلية الاستخدام — IEC 62366-1
- يجب توفير الجهاز في شكل التصميم النهائي للدراسة التلخيصية.
- ويجب تقديم تعليمات الاستخدام والمواد التدريبية في شكلها النهائي.
- يجب مشاركة ملفات تعريف المستخدمين وتعريف بيئة الاستخدام.
- يجب توفير قائمة المهام الحرجة وارتباطها بتحليل المخاطر.
- يجب تسجيل إصدار برنامج الواجهة.
مدة قابلية الاستخدام — IEC 62366-1
تتكرر الدراسات التكوينية في جميع أنحاء التصميم. وتستغرق الدراسة التلخيصية، إلى جانب تجنيد المشاركين وإدارة الجلسات، عدة أسابيع.
إجراء قابلية الاستخدام — IEC 62366-1
- 1يتم تحديد الاستخدام المقصود وملفات تعريف المستخدمين وبيئة الاستخدام.
- 2يتم تحديد المخاطر المتعلقة بواجهة المستخدم والمهام الحرجة.
- 3تم إعداد الخطة الهندسية لقابلية الاستخدام.
- 4يتم إجراء الدراسات التكوينية أثناء التصميم ويتم تحديث التصميم.
- 5تم التخطيط للدراسة التلخيصية مع التصميم النهائي.
- 6يقوم المشاركون بأداء المهام الحاسمة في ظل ظروف الاستخدام الحقيقي.
- 7يتم تحليل أخطاء وصعوبات الاستخدام الملحوظة والإبلاغ عنها.
معايير قبول قابلية الاستخدام — IEC 62366-1
يتم تحديد معيار القبول من القسم ذي الصلة من المعيار وفقًا لنوع الاتصال بالجهاز (السطح، الاتصال الخارجي، الغرسة)، ومدة الاتصال والاستخدام المقصود. ولا يعتمد التقييم على نتيجة اختبار واحدة، بل على خطة التقييم البيولوجي التي تم تنفيذها بموجب المعيار ISO 10993-1؛ وبالتالي فإن هذه الصفحة لا تعطي أي حد ثابت.
تقييم النتائج
ويعتمد التقييم على ما إذا كانت أخطاء الاستخدام الملحوظة تؤدي إلى مخاطر غير مقبولة. ليس كل خطأ هو عدم مطابقة؛ يتم تحليل السبب الجذري له ويتم تحديد ما إذا كان يمكن معالجته من خلال التصميم أو التعليمات أو التدريب ضمن عملية إدارة المخاطر.
تقرير قابلية الاستخدام — IEC 62366-1
- تعريف الجهاز وطرازه ورقم الدفعة إن وجد
- نوع اتصال الجهاز ومدته والاستخدام المقصود
- تم تطبيق المعيار والقسم
- شروط الاستخراج أو تحضير العينة
- خط الخلية أو نظام الاختبار أو جهاز الاختبار المستخدم
- الضوابط ونتائجها
- الملاحظات ونتائج القياس والتقييم
- إقرار بأن النتيجة تنطبق فقط على العينة المقدمة للاختبار
الاعتماد
حصلت EUROLAB على اعتماد معترف به دوليًا تم الحصول عليه من هيئات الاعتماد الأطراف في ترتيبات الاعتراف المتعددة الأطراف IAF وILAC، بموجب ISO/IEC 17025 للاختبارات المعملية، وISO/IEC 17020 للتفتيش والمراقبة، وISO/IEC 17021-1 وISO/IEC 17065 لشهادة النظام والمنتجات. تضمن هذه السلسلة قبول التقارير والشهادات الصادرة في جميع أنحاء العالم.
تعتمد إمكانية تقديم هذا الاختبار ضمن النطاق المعتمد على منتجك والمعيار المطبق؛ وبما أن الاعتماد يعتمد على الطريقة، يتم تأكيد النطاق كتابيًا في مرحلة عرض الأسعار.
النطاق والتفويضاتاللوائح ذات الصلة
- الاتحاد الأوروبي 2017/745 لائحة الأجهزة الطبية (MDR)
- تنظيم الأجهزة الطبية (تركيا)
- ISO 14971 (إدارة المخاطر للأجهزة الطبية)
- ISO 13485 (الأجهزة الطبية — نظام إدارة الجودة)
Medikal Cihaz Testleri — ما الذي يغطيه مجال الاختبار هذا؟
يصف القسم أدناه المجال الذي ينتمي إليه اختبار قابلية الاستخدام؛ أما شروط ومعايير قبول هذا الاختبار تحديدًا فترد في الأقسام أعلاه. يتم تأكيد النطاق الخاص بمنتجكم كتابيًا في مرحلة العرض السعري.
تُظهر اختبارات الأجهزة الطبية أن الجهاز آمن للمريض والمستخدم ويحافظ على أدائه المقصود. في هذا المجال، لا تعني السلامة تجنّب الضرر فحسب؛ بل يُعامل فشل الجهاز في أداء وظيفته المتوقعة أيضًا كخطر. فإغفال جهاز مراقبة لإنذار أو إعطاء مضخة جرعة خاطئة يُعد حدثًا يمس سلامة المريض مباشرة.
في قلب هذا المجال تكمن إدارة المخاطر، وهذا ما يميّز الطب عن القطاعات الأخرى. كما تحدد عملية إدارة المخاطر التي تُجرى بموجب ISO 14971 الاختبارات المطلوبة. ولا تُنسخ قائمة الاختبارات من جدول معايير؛ بل تُشتق وتُبرَّر بناءً على الاستخدام المقصود للجهاز، وطبيعة ومدة تلامسه مع المريض، وبيئة الاستخدام، وسوء الاستخدام المتوقع بشكل معقول.
يتألف التقييم من عدة مجالات عمل منفصلة، لكل منها مجموعة معايير خاصة بها. فالتوافق الحيوي يخضع لسلسلة ISO 10993، وسلامة الجهاز الكهربائي لسلسلة IEC 60601، والتعقيم لمعايير ISO 11135/11137/17665، والتغليف لمعيار ISO 11607، والبرمجيات لمعيار IEC 62304، وقابلية الاستخدام لمعيار IEC 62366. ويوحّد نظام الجودة (ISO 13485) هذه المجالات.
تُحدَّد الاختبارات المطلوبة وفقًا لفئة الجهاز ونمط تلامسه مع الجسم. فمنتج يلامس الجلد لفترة وجيزة وغرسة تدخل مجرى الدم لا يخضعان لنفس مجموعة الاختبارات؛ ويُحدَّد النطاق بموجب خطة تقييم بيولوجي مُعدة وفق ISO 10993-1. وتُبرِّر هذه الخطة كتابيًا نقاط النهاية المطلوبة وسبب عدم الحاجة إلى غيرها.
تُؤخذ عملية التعبئة والتعقيم بجدية توازي جدية الجهاز نفسه في هذا المجال. فبالنسبة لجهاز معقم، لا تُعد العبوة وعاء نقل بل الحاجز الذي يحافظ على التعقيم؛ فإذا اختُرق هذا الحاجز، لم يعد الجهاز معقمًا. لذلك تُعتمد عمليات التعبئة ويُدعم العمر الافتراضي ببيانات تقادم فعلية بالزمن الحقيقي.
بالنسبة للأجهزة التي تحتوي على برمجيات، ينتقل التقييم من الاختبار إلى ضمان العملية. ويحدد المعيار IEC 62304 خطوات التطوير والتحقق الواجب اتباعها حسب فئة سلامة البرمجية؛ والدليل هو إمكانية تتبع عملية التطوير. فاختبار البرمجية لا يجعلها آمنة - بل سجل العملية هو ما يفعل ذلك.
الجانب السريري عمود منفصل في الملف الفني. تُظهر تقارير الاختبار أن الجهاز آمن تقنيًا؛ أما التقييم السريري فيثبت أن الجهاز يحقق الفائدة السريرية المقصودة وأن توازن الفائدة والمخاطر مقبول. ولا يحل أحدهما محل الآخر.
مجموعات الطرق في هذا المجال
التوافق الحيوي
السمية الخلوية والتهيج والتحسس الجلدي والسمية الجهازية والتوافق مع الدم والسمية الجينية والتأثيرات الموضعية بعد الزرع. وتُحدَّد نقاط النهاية المطلوبة وفق خطة ISO 10993-1.
سلامة الأجهزة الكهربائية
IEC 60601-1 السلامة الأساسية والأداء الأساسي؛ ومتطلبات التوافق الكهرومغناطيسي والإنذار وقابلية الاستخدام والبيئة عبر المعايير الجانبية.
التحقق من صحة التعقيم
التحقق من صحة عمليات التعقيم بأكسيد الإيثيلين أو الإشعاع أو الحرارة الرطبة؛ ودراسات الحمل الميكروبي ومستوى ضمان التعقيم.
التعبئة والتغليف
سلامة نظام الحاجز المعقم، ومقاومة السدادة، ومحاكاة التوزيع، ودراسات مدة الصلاحية.
الاختبارات الميكروبيولوجية
تحديد الحمل الميكروبي واختبار التعقيم والذيفان الداخلي البكتيري، ودراسات التحقق من صحة الناقل عند الحاجة.
البرمجيات وقابلية الاستخدام
أدلة دورة الحياة وفق IEC 62304 وتقييم يركز على أخطاء الاستخدام بموجب IEC 62366.
أمور يشيع الخلط بينها في هذا المجال
- السمية الخلوية وحدها ليست دليلاً على التوافق الحيوي؛ يتم تحديد مجموعة نقاط النهاية المطلوبة وتبريرها وفقًا للمواصفة ISO 10993-1.
- لا تمنح شهادة ISO 13485 علامة CE؛ إذ يسير التصنيف بموجب MDR والملف الفني وعملية الهيئة المُخطرة بشكل منفصل.
- إن الشيخوخة المتسارعة لا تحل محل الشيخوخة في الوقت الحقيقي؛ يتم دعم المطالبة بمدة الصلاحية من خلال البيانات في الوقت الفعلي.
- قد يتطلب تغيير المادة (المورد، الصبغة، طريقة التعقيم) تكرار التقييم البيولوجي؛ وهو ليس تغييرًا صامتًا.
- يكون التقييم غير مكتمل دون المعايير الجانبية والخاصة لمعيار IEC 60601-1؛ ويجب أن يظهر في التقرير أي معايير -1-x و-2-x طُبِّقت.
- تندرج أجهزة التشخيص المختبري تحت لائحة IVDR وليس MDR، وغالبًا ما تقع معدات المختبرات ضمن نطاق IEC 61010-1.
ما القرارات التي تدعمها هذه النتائج
- الملف الفني لـ MDR/IVDR وتقييم الهيئة المُخطرة
- إتمام خطة التقييم البيولوجي
- التحقق من صحة التعقيم والتغليف
- تحديد مدة الصلاحية وشروط التخزين
- تحديد نطاق إعادة التقييم بعد تغيير التصميم
الاختبارات ذات الصلة
الأسئلة الشائعة حول قابلية الاستخدام — IEC 62366-1
كم عدد المشاركين المطلوب؟
IEC 62366-1 لا يعطي رقمًا ثابتًا؛ يتطلب عددًا مبررًا من المشاركين. ومن الناحية العملية، يتم التخطيط لمجموعة منفصلة من المشاركين لكل مجموعة مستخدمين مختلفة، مع ذكر المبررات في التقرير.
هل الدراسة التكوينية إلزامية؟
لا يفرض المعيار ذلك بشكل مباشر، لكن العملية تتطلب ذلك: اختبار التصميم في النهاية فقط يعني أن الوقت قد فات لإصلاح المشكلات التي تم العثور عليها.