
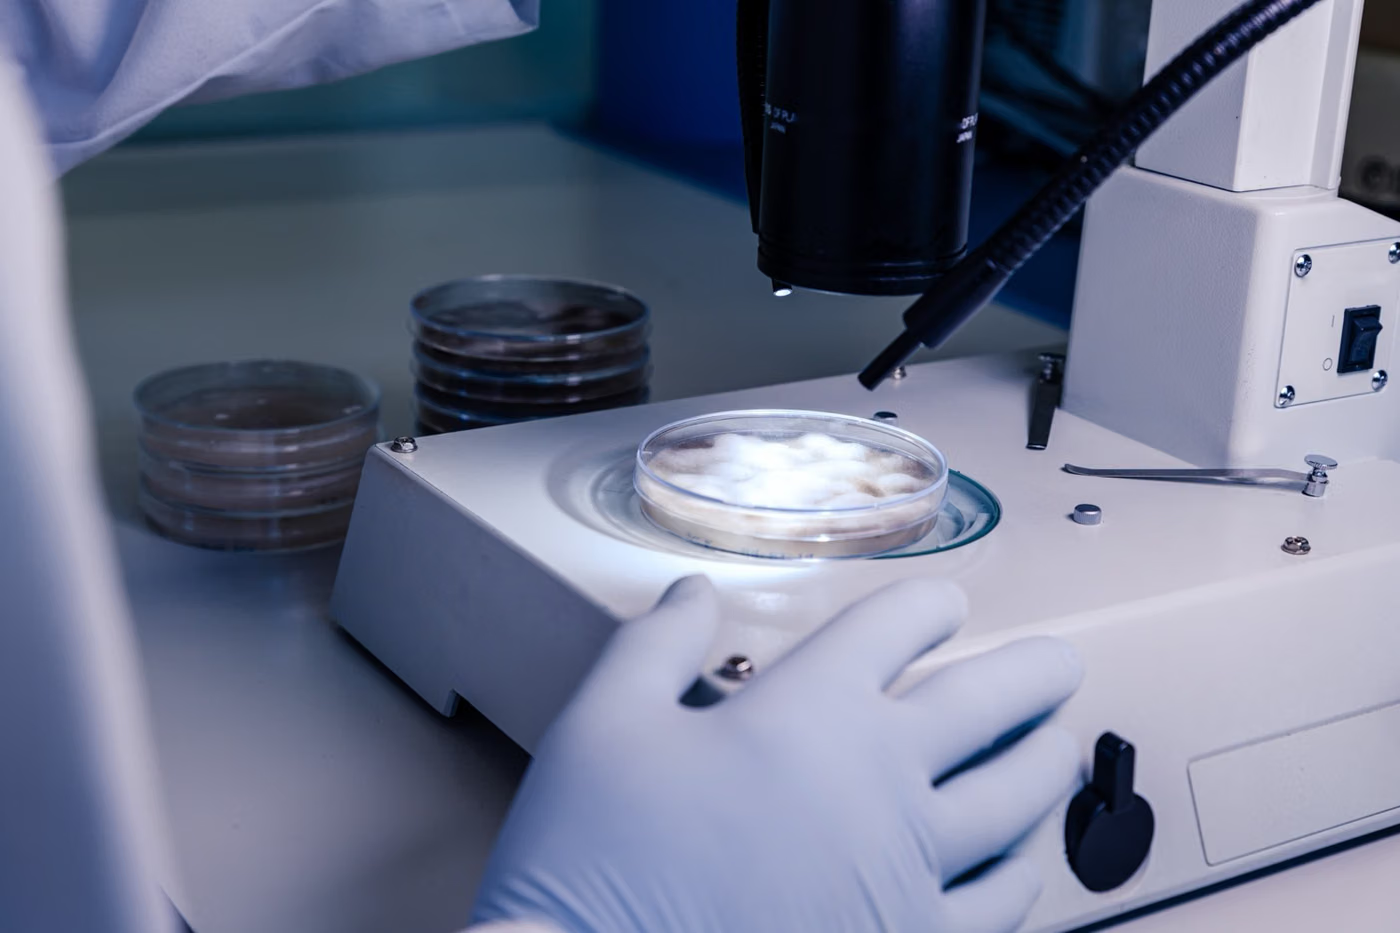
¿Qué es Sterility?
La prueba de esterilidad investiga si hay microorganismos viables presentes en el producto esterilizado mediante incubación en medios de cultivo. Tiene una limitación importante: la prueba se realiza sobre una muestra estadística y NO DEMUESTRA esterilidad; La garantía de esterilidad se logra principalmente mediante la validación del proceso de esterilización.
Objetivo de Sterility
El objetivo es producir evidencia que respalde la esterilidad del producto, en estudios de validación del proceso de esterilización y en monitoreos de rutina.
¿A qué productos se aplica Sterility?
- Dispositivos médicos estériles de un solo uso
- Implantes
- Conjuntos y paños quirúrgicos
- Jeringuillas y equipos de infusión.
- Productos para el cuidado de heridas envasados de forma estéril
¿En qué sectores se utiliza Sterility?
Normas relacionadas con Sterility
- ISO 11737-2prueba de esterilidad en la verificación de esterilización prueba
- ISO 11737-1determinación de carga microbiana en dispositivos médicos prueba
- PE 2.6.1
- PVU <71>
- ISO 11135
- ISO 11137
- ISO 11607embalaje de barrera estéril del producto final prueba
Condiciones de Sterility
- Método
- Filtración por membrana o inoculación directa; elegido según el producto
- Medios culturales
- Se utilizan medios adecuados para el crecimiento aeróbico y anaeróbico.
- Incubación
- A las temperaturas y durante el tiempo definido en la farmacopea (normalmente 14 días)
- Ambiente
- Trabajo aséptico dentro de una sala limpia o aislador clasificado
Equipo para Sterility
- Aislador o gabinete para sala limpia de grado A
- Unidad de filtración de membrana
- Incubadoras (a diferentes temperaturas)
- Infraestructura de preparación de medios de cultivo y autoclaves.
Requisitos de muestra para Sterility
- El producto estéril junto con su embalaje final.
- El número de muestras se determina según la farmacopea y el tamaño del lote.
- Se debe indicar el método de esterilización y la información del lote.
- La integridad del embalaje debe estar intacta.
Duración de Sterility
El período de incubación suele ser de 14 días; la duración se prolonga si se realiza por primera vez un estudio de idoneidad del método (bacteriostasis/fungistasis).
Procedimiento de Sterility
- 1Se realiza un estudio de idoneidad del método o se hace referencia a un estudio existente.
- 2La muestra se retira de su embalaje en condiciones asépticas.
- 3Se aplica filtración por membrana o inoculación directa.
- 4Los medios de cultivo se incuban a las temperaturas definidas.
- 5El crecimiento se observa regularmente durante la incubación.
- 6Si se observa crecimiento, se identifica el microorganismo y se investiga la fuente.
- 7Se informan los resultados.
Criterios de aceptación de Sterility
El criterio de aceptación es que no se observe crecimiento en ningún medio al final del período de incubación. Si se produce crecimiento, se investiga si se trata de una contaminación real o durante la prueba.
Evaluación de resultados
El resultado se interpreta junto con los datos de validación de la esterilización. Un resultado negativo de la prueba no prueba esterilidad; El nivel de garantía de esterilidad (SAL) se demuestra mediante la validación del proceso.
Informe de Sterility
- Farmacopea aplicada/estándar y método
- Descripción de la muestra, lote y método de esterilización.
- Referencia al estudio de idoneidad del método.
- Medios de cultivo, condiciones de incubación y duración.
- Observaciones de crecimiento y resultado.
Acreditación
EUROLAB posee una acreditación reconocida internacionalmente obtenida de organismos de acreditación que forman parte de los acuerdos de reconocimiento multilateral de IAF e ILAC, según ISO/IEC 17025 para pruebas de laboratorio, ISO/IEC 17020 para inspección y vigilancia, e ISO/IEC 17021-1 e ISO/IEC 17065 para certificación de sistemas y productos. Esta cadena garantiza que los informes y certificados emitidos sean aceptados en todo el mundo.
La posibilidad de ofrecer esta prueba dentro del alcance acreditado depende de su producto y del estándar aplicado; Dado que la acreditación se basa en métodos, el alcance se confirma por escrito en la etapa de cotización.
Alcance y autorizacionesRegulaciones Relacionadas
- MDR (UE) 2017/745
- Validación de esterilización ISO 11135 / ISO 11137
Medikal Cihaz Testleri — ¿Qué abarca este campo de ensayo?
La siguiente sección describe el campo al que pertenece el ensayo Sterility; las condiciones y criterios de aceptación de este ensayo en particular figuran en las secciones anteriores. El alcance específico de su producto se confirma por escrito en la etapa de cotización.
Los ensayos de dispositivos médicos demuestran que un dispositivo es seguro para el paciente y el usuario y que mantiene su rendimiento previsto. En este ámbito la seguridad no consiste solo en evitar daños; que el dispositivo no cumpla su función esperada también se trata como un riesgo. Que un monitor no emita una alarma o que una bomba administre una dosis incorrecta es directamente un evento de seguridad del paciente.
En el centro del ámbito está la GESTIÓN DE RIESGOS, y esto es lo que distingue lo médico de otros sectores. El proceso de gestión de riesgos llevado a cabo conforme a la ISO 14971 también determina qué ensayos se requieren. La lista de ensayos no se copia de una tabla de normas; se deriva y justifica a partir del uso previsto del dispositivo, la naturaleza y duración del contacto con el paciente, el entorno de uso y el mal uso previsible.
La evaluación consta de varios ámbitos de trabajo separados, cada uno con su propio conjunto de normas. La biocompatibilidad se rige por la serie ISO 10993, la seguridad eléctrica del dispositivo por la serie IEC 60601, la esterilización por ISO 11135/11137/17665, el envasado por ISO 11607, el software por IEC 62304 y la usabilidad por IEC 62366. El sistema de calidad (ISO 13485) es el marco que une todo esto.
Los ensayos requeridos vienen determinados por la CLASE del dispositivo y su MODO DE CONTACTO CON EL CUERPO. Un producto en contacto breve con la piel y un implante que entra en el torrente sanguíneo no siguen el mismo conjunto de ensayos; el alcance lo fija un plan de evaluación biológica preparado conforme a la ISO 10993-1. Ese plan justifica por escrito qué criterios de valoración se requieren y por qué los demás no.
El envase y la esterilización se toman tan en serio como el propio dispositivo en este ámbito. En un dispositivo estéril, el envase no es un contenedor de transporte sino la barrera que mantiene la esterilidad; si la barrera se rompe, el dispositivo deja de ser estéril. Por ello, los procesos de envasado se validan y la vida útil se respalda con datos de envejecimiento en tiempo real.
En los dispositivos que contienen software, la evaluación pasa de los ensayos al aseguramiento del PROCESO. La IEC 62304 define qué pasos de desarrollo y verificación deben seguirse según la clase de seguridad del software; la evidencia es la trazabilidad del proceso de desarrollo. No es probar el software lo que lo hace seguro, sino el registro del proceso.
El lado clínico es una columna separada del expediente técnico. Los informes de ensayo muestran que el dispositivo es técnicamente seguro; la evaluación clínica establece que el dispositivo aporta el beneficio clínico previsto y que la relación beneficio-riesgo es aceptable. Ninguno sustituye al otro.
Grupos de métodos en este campo
Biocompatibilidad
Citotoxicidad, irritación, sensibilización cutánea, toxicidad sistémica, hemocompatibilidad, genotoxicidad y efectos locales tras la implantación. Los criterios requeridos los fija el plan ISO 10993-1.
Seguridad de dispositivos eléctricos
IEC 60601-1 seguridad básica y funcionamiento esencial; requisitos de CEM, alarma, usabilidad y ambientales mediante las normas colaterales.
Validación de la esterilización
Validación de procesos de esterilización por óxido de etileno, radiación o calor húmedo; estudios de biocarga y nivel de garantía de esterilidad.
Embalaje
Integridad del sistema de barrera estéril, resistencia del sellado, simulación de distribución y estudios de vida útil.
Ensayos microbiológicos
Determinación de biocarga, ensayo de esterilidad, endotoxina bacteriana y, si se requiere, estudios de validación del portador.
Software y usabilidad
Evidencia del ciclo de vida IEC 62304 y evaluación centrada en errores de uso según IEC 62366.
Confusiones frecuentes en este campo
- La citotoxicidad por sí sola no es prueba de biocompatibilidad; el conjunto requerido de puntos finales se determina y justifica de acuerdo con la norma ISO 10993-1.
- Un certificado ISO 13485 no otorga el marcado CE; la clasificación bajo el MDR, el expediente técnico y el proceso del organismo notificado son independientes.
- El envejecimiento acelerado no reemplaza el envejecimiento en tiempo real; una afirmación de vida útil está respaldada por datos en tiempo real.
- Un cambio de material (proveedor, pigmento, método de esterilización) puede requerir repetir la evaluación biológica; no es un cambio silencioso.
- Una evaluación realizada sin las normas colaterales y particulares de la IEC 60601-1 está incompleta; qué normas -1-x y -2-x se aplicaron debe figurar en el informe.
- Los dispositivos de diagnóstico in vitro se rigen por el IVDR y no por el MDR, y el equipo de laboratorio suele estar en el ámbito de la IEC 61010-1.
Qué decisiones respaldan estos resultados
- Expediente técnico MDR/IVDR y evaluación por el organismo notificado
- Finalización del plan de evaluación biológica
- Validación de esterilización y envasado
- Determinación de la vida útil y las condiciones de almacenamiento
- Determinación del alcance de la reevaluación tras un cambio de diseño
Pruebas relacionadas
Preguntas frecuentes sobre Sterility
¿La prueba de esterilidad demuestra que mi producto es estéril?
No. La prueba se realiza en una cantidad limitada de muestras y tiene una baja probabilidad de detectar contaminación de bajo nivel. La garantía de esterilidad se logra mediante la validación del proceso de esterilización según ISO 11135 o ISO 11137; la prueba de esterilidad es un control de apoyo.
¿Por qué es necesario un estudio de idoneidad del método?
Las sustancias antimicrobianas que migran del producto pueden suprimir el crecimiento en el medio de cultivo; en ese caso, incluso un producto contaminado da un resultado negativo. El estudio de idoneidad muestra que el producto no inhibe el crecimiento y es un requisito previo para la validez de la prueba.